

24小时服务热线:
400-1846-454


激光舞台灯、激光投影系统等激光演示类设备,凭借高亮度、丰富色彩和动态效果,已成为演唱会、主题乐园及大型活动的核心视觉设备。美国作为全球最大的娱乐设备消费市场,对激光舞台类产品的需求持续增长,但同时也是全球监管最为严格的市场。
FDA对激光产品的监管绝非“一张报告走天下”。不同技术架构、不同功率等级的激光舞台设备,对应着完全不同的合规路径和检测标准。企业必须首先准确判定产品类别,才能选择正确的测试方案。
本文将依据21 CFR 1040.10/1040.11法规体系,分三类场景解析激光舞台类产品的FDA专项检测要求。
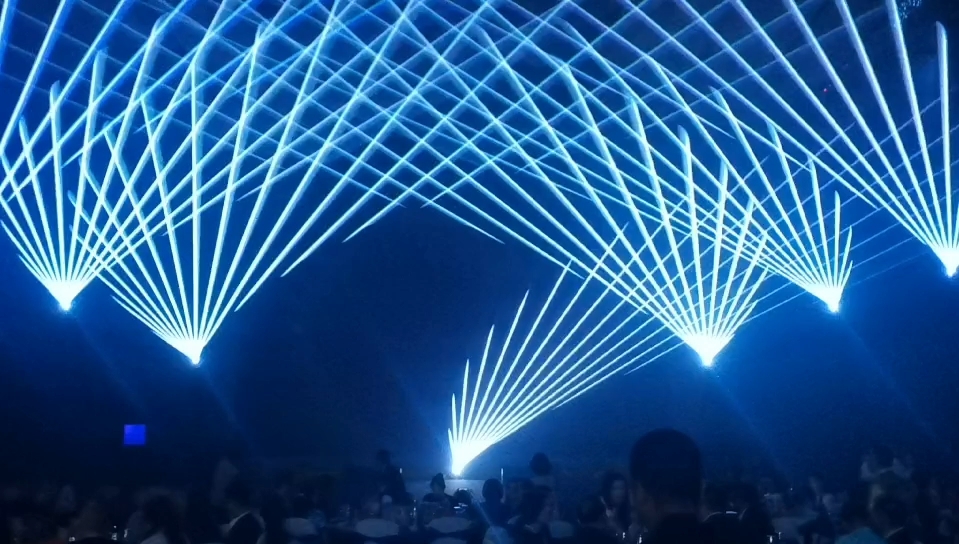
对于输出功率较低的激光舞台类产品(如小型激光灯、消费级激光演示设备),按常规消费类激光产品的合规路径执行即可。
核心合规要求:激光等级必须控制在Class 3R/IIIa及以下,可见光连续波输出功率不超过5毫瓦。这是21 CFR 1040.11(c)对演示激光产品的明确限制。
检测依据:依据21 CFR 1040.10及21 CFR 1040.11进行激光产品安全测试,核心检测项目包括输出功率/能量测量、波长测定、可达发射极限(AEL)验证及辐射泄漏测试等。
合规路径:完成产品安全测试后,提交Laser Product Report(Form FDA 2788),通过eSubmitter系统完成注册,获取Accession Number即可。
需要特别注意的是:Class 3R/IIIa等级限制是FDA对演示类激光产品的硬性红线。一旦产品输出功率超标,将无法通过常规路径完成注册,必须转入偏差申请流程(详见第三部分)。
部分激光舞台设备采用激光光源内置方案——激光在设备内部经过匀化处理后转化为宽谱光输出。这类设备的光学特性介于激光和传统宽带光源之间,常规的单一标准无法全面覆盖其安全评估需求。
技术判定要点:当激光光束经过内部匀化后,输出光的发散角、光谱特性已显著区别于原始激光束,需同时评估以下两个层面:
嵌入式激光器层面:依据IEC 60825-1评估设备内部激光光源本身的激光安全等级
投影光输出层面:依据IEC 62471-5评估最终投射出的可见光对人体眼睛和皮肤的光生物安全
IEC 62471-5是专门针对图像投影仪光生物安全的国际标准,其适用范围明确覆盖“包含激光照射投影仪在内的图像投影仪”。标准提供了投影仪的风险组分类体系(RG0至RG3),并规定了测量条件和制造要求。
检测执行方式:需同时执行IEC 60825-1 + IEC 62471-5双标测试。IEC 60825-1负责激光产品的等级分类和安全要求,IEC 62471-5负责评估最终光输出的蓝光危害、视网膜热危害等光生物安全指标。
合规路径:双标测试完成后,依据测试数据编制产品安全报告,完成FDA注册流程。这一路径的关键在于准确判定产品是否属于“激光匀化宽谱光输出”类别,判定错误将导致测试方案偏差和合规风险。
这是激光舞台类FDA合规中最为复杂、技术门槛最高的环节。
适用场景:高功率专业级激光舞台设备(如大型演唱会激光秀系统、主题乐园激光表演装置等),其激光输出功率通常达到Class IIIb甚至Class IV级别,远超21 CFR 1040.11(c)规定的Class IIIa功率限制。这类设备无法通过常规路径完成FDA注册。
唯一合规路径:向FDA提交FDA Form 3147——即“偏离21 CFR 1040.11(c)的激光灯光秀偏差申请”。
偏差申请的核心要求:
充分论证为何需要更高功率:说明产品的演出功能需求与功率之间的必然关系。
详细的工程控制措施说明:包括紧急停止装置、钥匙开关、扫描失效保护系统等安全控制机制的完整描述。以扫描失效保护为例,若振镜扫描系统故障导致光束停滞,系统必须在0.3秒内自动切断激光输出——此类参数是FDA审核的重点。
观众区与操作区的危害评估:需要分别测量并论证观众区域、表演者区域及专业操作人员区域的激光辐射值均控制在安全阈值以内。这类危害评估项目在常规测试中通常不被纳入,需要针对每台设备的使用场景进行专项测量和评估。
操作人员培训方案与用户手册合规说明。
审批流程:偏差申请材料通过FDA电子提交门户(eSubmitter)提交,包含偏差申请文件、产品报告及全套技术支持材料。FDA审核周期通常为30至90天,审核通过后颁发偏差批准函及Accession Number,产品方可合法进入美国市场并用于商业演出。
无论采用上述哪条合规路径,激光舞台类设备在获得FDA注册后还需履行以下持续合规义务:
年度报告:制造商须在每年9月1日前向FDA提交年度报告(Annual Report),汇报上一年度产品在美国市场的销售数量、制造状况及质量控制情况,否则注册可能失效。
变更补充报告:当产品设计、关键元器件或光路结构发生变化时,须及时递交补充报告(Supplement Report)。
技术文档留存:测试报告、标签设计稿、注册证明等文件须保留至少5年,以应对FDA可能的抽查。
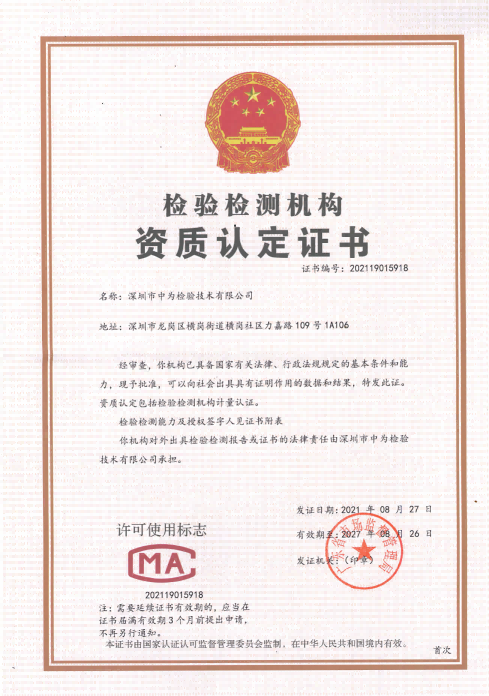
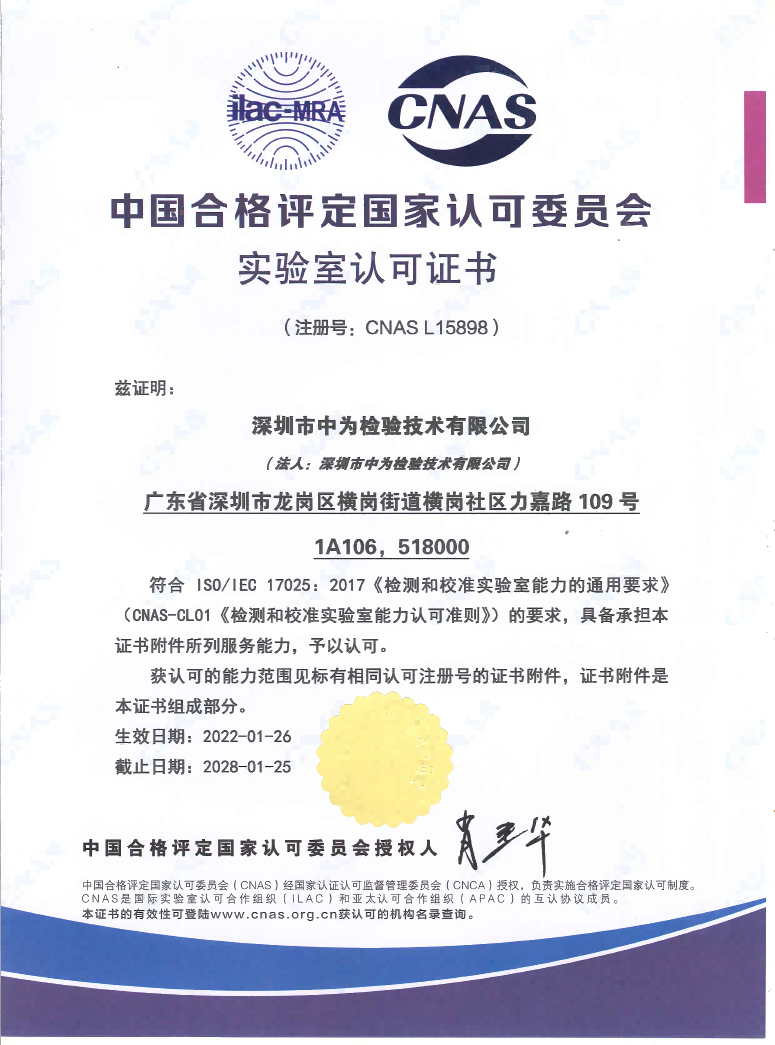
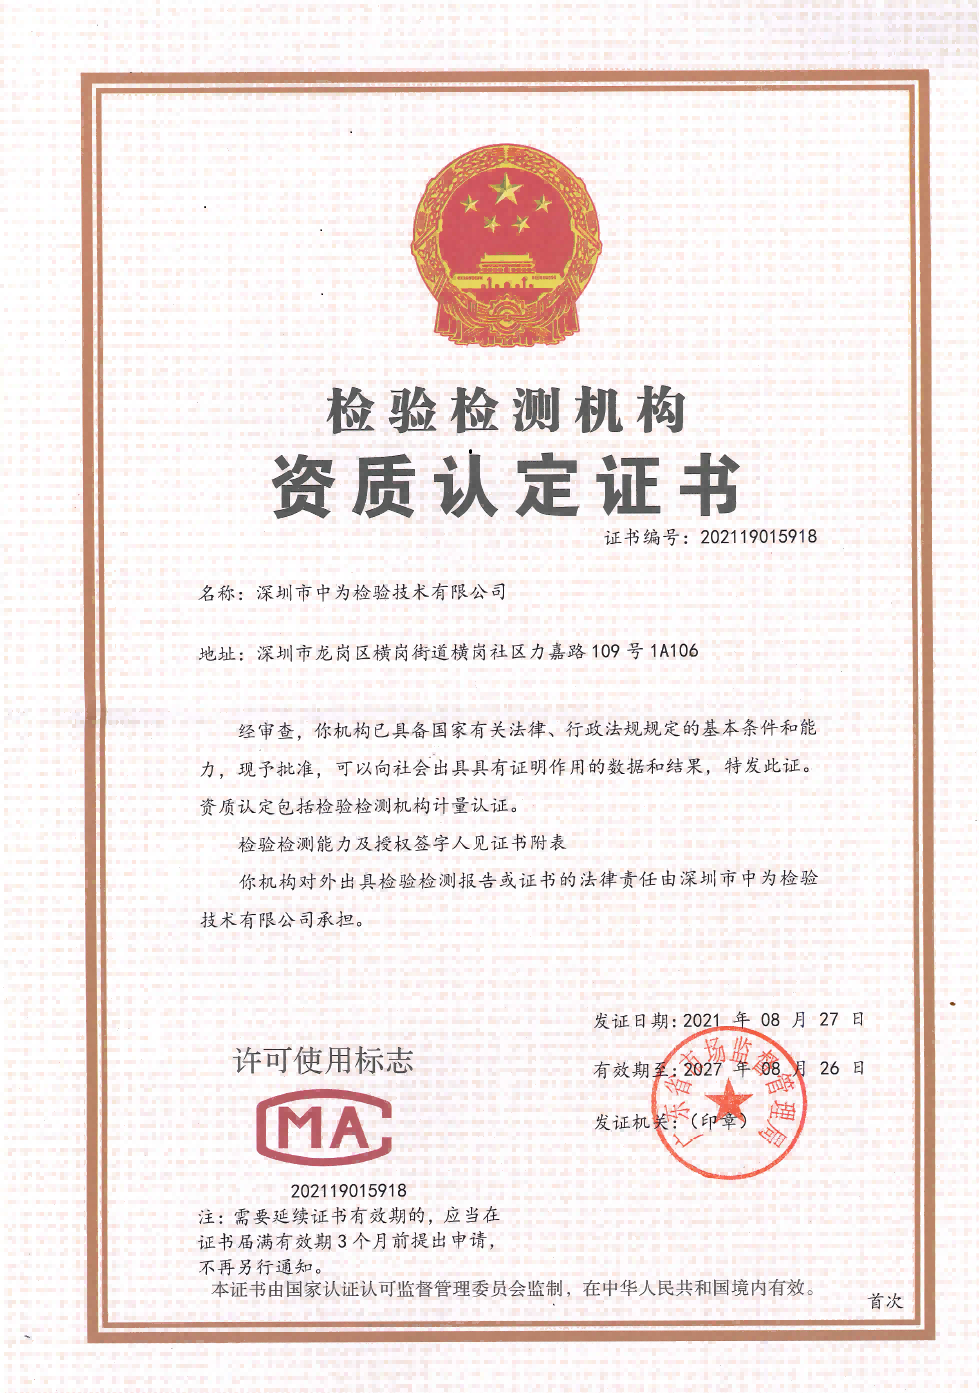
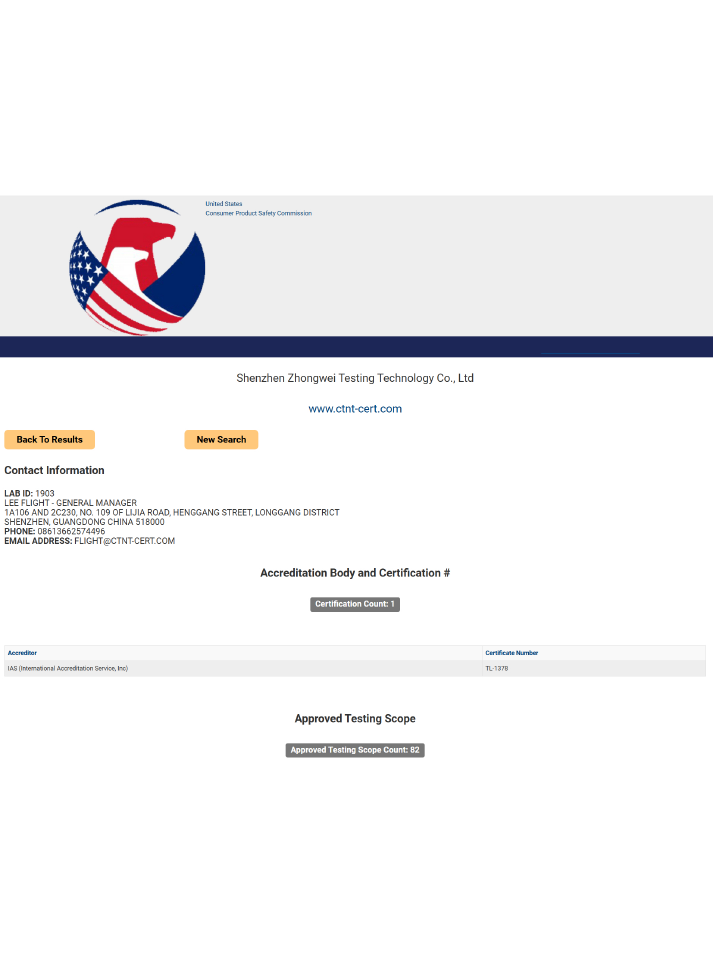
深圳市中为检验技术有限公司(CTNT)在激光舞台类产品FDA专项检测领域具备深厚的技术积累,尤其擅长处理高功率专业级激光设备的FDA 3147偏差申请。公司拥有CMA资质认定与CNAS实验室认可,配备覆盖紫外至红外波段的高精度激光检测设备及专业的光生物安全测试系统,可完成21 CFR 1040.10/1040.11合规测试、IEC 60825-1+IEC 62471-5双标测试、观众区/操作区危害评估及FDA 3147偏差申请全套技术材料编制。
在激光舞台类产品的FDA合规中,偏差申请是技术门槛最高的环节,涉及复杂的危害评估、工程控制论证及与FDA的技术沟通。CTNT在这一领域积累了成熟的实操经验,能够为企业提供从产品分类判定、测试方案制定到偏差申请文件编制、eSubmitter系统提交及年度报告维护的全流程服务,助力企业高效完成美国市场准入合规。
如需了解更多激光舞台类FDA专项检测详情或FDA 3147偏差申请服务,欢迎咨询深圳市中为检验技术有限公司(CTNT),获取专业合规指导与精准报价。
咨询热线:18038017984(V信同号)

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: