

24小时服务热线:
400-1846-454


一、引言:为什么激光二极管FDA认证是出口美国的“硬门槛”
激光二极管及含激光二极管的产品进入美国市场,必须通过FDA CDRH(设备与放射健康中心)的合规注册,获取Accession Number,否则将面临海关扣留、退运乃至列入进口警示名单的风险。
法律依据:21 CFR 1040.10与1040.11《激光产品性能标准》为强制性联邦法规,所有激光产品(含激光二极管模块)在首次入境前必须提交产品报告。
监管机构:CDRH是FDA下属负责辐射发射电子产品监管的专门机构,同时也是医疗器械监管机构。
违规后果:货物到港无Accession Number将被CBP扣留、退运或销毁,并可能影响后续出货。
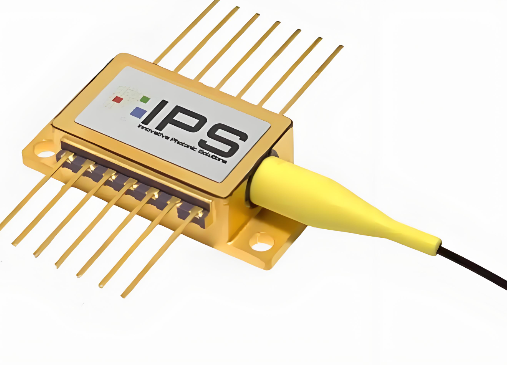
二、激光分级——认证的基础与起点
激光分级是FDA合规的起点,决定了后续标签、联锁、测试和警告的全部要求。分级依据为输出功率与波长,分为Class I至Class IV。
分级体系: FDA采用Class I(非危险)至Class IV(最危险)体系。Class I含激光打印机、CD播放器;Class IIIa含激光笔(限5mW以下可见光);Class IIIb含光展示投影仪、工业激光器;Class IV含医疗手术激光器。
与IEC标准的映射关系: IEC 60825-1的Class 1/1M对应FDA Class I,Class 2/2M对应Class II,Class 3R对应Class IIIa,Class 3B对应Class IIIb,Class 4对应Class IV。了解映射关系有助于利用Laser Notice 56的便利路径。
二极管模块的特殊注意: 激光二极管模块若作为“组件”销售,仍可能因具备完整功能而被FDA视为“成品”。若模块带有Class IV危险标识或可用普通工具直接启动,FDA将按成品要求审查,而非按“OEM组件”豁免。
三、激光二极管合规测试与标准选择——21 CFR 1040 vs. IEC 60825-1
产品需依据适用标准完成辐射安全测试。制造商可选择传统路径(21 CFR 1040.10/1040.11)或利用Laser Notice 56采用IEC 60825-1 Ed. 3标准进行测试与分级,后者对非美国制造商更为便利。
传统路径要求: 需测试可接触发射水平(AEL)、波长、脉冲特性等,并生成符合FDA格式的分级报告。
Laser Notice 56的便利: FDA认可IEC 60825-1 Ed. 3中与21 CFR 1040.10/1040.11“可比”的条款。使用此路径的产品须在产品上标注:“Complies with FDA performance standards for laser products except for conformance with IEC 60825-1 Ed. 3., as described in Laser Notice No. 56, dated May 8, 2019”。
测试实验室要求: 需由FDA认可或ILAC资质实验室出具辐射测试报告。注意IEC标准版本更新后,旧版报告可能不被认可。
四、激光二极管技术文件编制——Product Report的核心构成
Product Report(FDA Form 3632)是注册申请的主体文件,需以英文编制,信息需完整且与产品实际情况一致。
产品身份信息: 制造商名称地址、产品型号与名称、预期激光等级、嵌入式激光器等级(如适用)。
技术规格参数: 波长、功率/能量、脉宽、重复频率、光路图、电路图(Class 4以下需提供与激光功率相关的电路图)。
安全设计文件: 防护罩、联锁装置、钥匙控制、发射指示器、光束衰减器等工程安全特征的说明与数据表。
标签与说明书: 所有安全标签的电子档、用户手册与服务手册、目录与规格书。标签内容必须与提交报告一致。
质量与控制文件: 质量控制程序文档、功率计年度校准报告、来料到出货的完整流程图。
五、激光二极管FDA认证,提交与获取Accession Number
产品报告通过电子或邮寄方式提交至CDRH,资料齐全后通常1-2周可获得Accession Number。该编号是清关的核心凭证,但并非FDA对产品的“批准”。
提交方式: 可通过FDA电子提交系统或邮寄提交至CDRH。
美国代理人要求: 境外制造商必须指定一名美国境内代理人(U.S. Agent),作为与FDA的唯一联络人。代理人需出具授权接受函。
Accession Number的性质: 该编号是FDA用于追踪特定型号辐射发射电子设备的唯一标识符。FDA发出的确认函不构成对器械的批准。
清关配套文件: 进口时随货需附FDA 2877表《辐射标准符合性声明》。
六、激光二极管FDA认证持续合规义务——注册不是终点
获取Accession Number后,制造商负有年度报告、变更报告和记录保存等持续义务,忽视这些义务将导致注册被暂停或进口受阻。
年度报告(Form 3636): 每年9月1日前提交,涵盖上一年度7月1日至当年6月30日的产品销售信息、质量控制程序描述及辐射安全测试结果。
Supplement Report: 产品设计变更或新增型号时须提交补充报告。变更包括发射值更新、新激光等级、标签修改、质量测试程序变化等。
记录保存: 分发记录等须保存5年,以备召回或安全警报之需。
事故报告: 任何非预期暴露或“near miss”须向FDA报告。
七、激光二极管FDA认证,特殊情形与常见误区
Class IIIb/IV激光产品用于娱乐、展示或照明时需额外申请Variance;激光二极管“组件”与“成品”的界定存在误区;年度续费不可忽视。
Variance要求: Class 3B/4或RG3激光产品用于娱乐展示,必须额外获得FDA的Variance(Form 3147)方可合法制造、进口或使用。
“组件”误区: 若产品开箱即用或仅需普通工具即可运行,FDA不将其视为“组件”。以“OEM组件”名义规避联锁等安全要求属于违规。
年度企业注册续费: 制造商须在FDA系统中完成企业注册并每年续费(2026财年约9,280美元),逾期未续将导致注册暂停。
不要混淆FDA激光注册与医疗510(k): 普通非医疗工业激光产品无需走510(k)路径,误选将大幅拉长周期。
深圳中为检验是华南专业激光设备检测认证机构,专注于激光产品FDA认证多年,精通激光产品FDA注册法规,能够提供一站式的激光产品FDA检测、注册全流程合规服务。
欢迎来电咨询洽谈合作!

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: