

24小时服务热线:
400-1846-454


激光舞台灯作为演唱会、主题乐园及大型活动的核心视觉设备,凭借高亮度和动态效果在美国市场持续热销。但美国FDA对激光产品的监管体系极为严格,激光舞台灯被明确定义为“演示激光产品”,进入美国市场需要完成一套完整的产品报告与合规注册流程。
激光舞台灯在FDA体系中属于“演示激光产品”,由设备与放射健康中心(CDRH)统一监管,依据的核心法规为21 CFR 1040.10和21 CFR 1040.11。FDA对此类产品的监管属于“注册与合规报告”制度,不颁发纸质证书,审核通过后下发Accession Number(入藏编号) ,这是产品合法清关和在美国市场销售的合规凭证。
21 CFR 1040.11(c)明确规定,演示激光产品的可见光输出(400-710nm波长)不得超过Class IIIa的上限,即可见光输出5毫瓦。这是激光舞台灯面临的最核心限制。
然而,舞台灯的工作原理决定了其需要发射大功率激光束来营造炫目效果,实际产品通常达到Class IIIb甚至Class IV级别,远超5毫瓦的上限。由此,激光舞台灯出口美国分为两条截然不同的合规路径:
路径一:低功率设备(≤5mW)
若产品经测试确认不超过Class IIIa(5mW),可按常规消费类激光产品执行。完成激光安全测试与分级后,编制Laser Product Report,通过FDA eSubmiter系统提交,获取Accession Number即可。
路径二:高功率设备(>5mW)——必须申请偏差
若产品功率超过Class IIIa限制,不能直接按常规产品申报,必须先向FDA申请偏差批准(Variance Approval) 。这是高功率激光舞台灯进入美国市场的强制性前置条件。
偏差申请可理解为FDA为高功率演示激光产品开辟的特殊合规通道。其核心逻辑是:产品功率确实超出常规限值,但通过工程设计和安全控制措施,将观众和操作者的风险严格控制在可接受范围内。
1. FDA Form 3147(偏差申请表)
企业需向FDA提交FDA Form 3147,正式请求批准偏离21 CFR 1040.11(c)的Class IIIa功率限制。申请材料中需充分论证以下内容:
为何需要更高功率(产品功能需求与功率之间的必然关系)
采取了哪些工程控制措施
操作区与观众区的划分方案
以扫描失效保护系统为例:若振镜扫描系统出现故障导致光束停滞,系统必须在0.3秒内自动切断或降低激光输出——此类参数是FDA审核的重点。
2. 产品报告(Laser Product Report)
由激光设备制造商提交,使用FDA Form 3632,详细描述激光设备的技术规格、安全机制和辐射测试数据。
3. 激光灯秀报告(Laser Light Show Report)
由演出制作方或主办方提交,使用FDA Form 3640,描述具体演出方案、激光使用场景和安全控制措施。
偏差申请材料通过邮件提交至CDRH的文件控制中心,需将偏差申请表、产品报告、灯秀报告等文件以独立PDF附件形式一并发送。CDRH审核通过后,发放Accession Number。FDA审核周期通常为30至90天。
FDA于2023年发布Laser Notice 56,允许制造商依据IEC 60825-1 Ed.3完成认证,以替代21 CFR 1040.10和1040.11中的部分要求。此前使用的Laser Notice 50已于2024年12月31日正式撤回,自2025年1月1日起,进入美国市场的激光产品必须符合21 CFR 1040.10/1040.11,或依据Laser Notice 56符合IEC 60825-1 Ed.3。
这意味着激光舞台灯制造商有两条合规路径可选:直接符合21 CFR 1040.10/1040.11,或通过IEC 60825-1 Ed.3认证。后者对于同时出口欧盟及其他采用IEC标准的市场的企业而言,具有明显的效率优势。但需注意,即便通过IEC路径完成安全评估,高功率设备的偏差申请(FDA Form 3147)仍为必要环节。
无论选择哪条合规路径,激光舞台灯均需完成以下核心检测:
1. 激光安全等级分类:依据输出功率、波长、脉冲特性及可达发射极限(AEL),确定产品安全等级。舞台灯通常属于Class IIIb或Class IV。
2. 激光辐射参数测量:包括输出功率/能量测量(连续波或脉冲)、波长测定(主波长及次级波长)、光束发散角与直径测量、脉冲特性分析。
3. 可达发射极限(AEL)验证:根据实测参数对照标准限值,验证产品在正常使用及可预见的误用条件下不超过对应等级的AEL。
4. 安全联锁功能测试:验证防护外壳的激光阻挡有效性、安全联锁装置在防护罩打开时自动中断激光输出、钥匙开关及紧急停止装置的功能有效性。
5. 观众区危害评估:验证在最差条件下,舞台光束反射或漫射至观众区的辐射值远低于致伤阈值。这是舞台灯区别于普通激光产品的专项评估内容。
标签要求:所有激光产品必须在产品本体、包装及说明书上标注符合法规要求的警示标识,包括激光等级(如“Class IV Laser Product”)、波长、输出功率、警告语及制造商信息。对于Class IIIb/IV级别的设备,标签还须额外标注“仅限专业人员操作”等限制信息,说明书必须包含详细的安全操作规程。
年度报告:制造商须在每年9月1日前向FDA提交年度报告(Annual Report),汇报上一年度在美国市场的销售数量等信息,以维持偏差批准和Accession Number的有效性。
变更通报:产品涉及激光腔体、光学透镜、防护罩等安全相关部件变更时,须在30个工作日内向FDA提交变更通报。
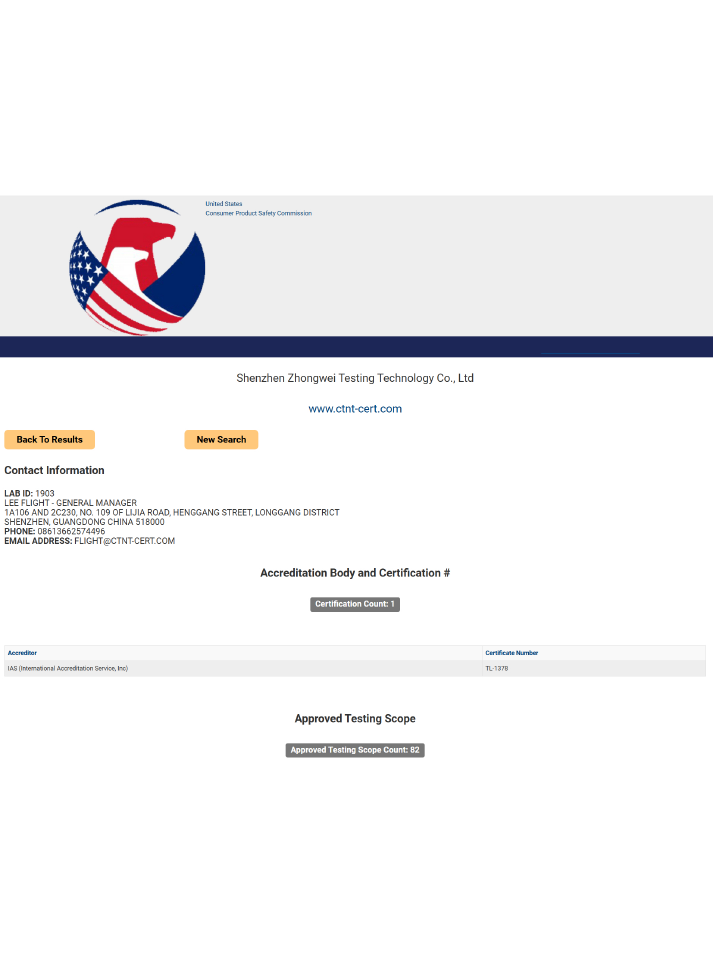
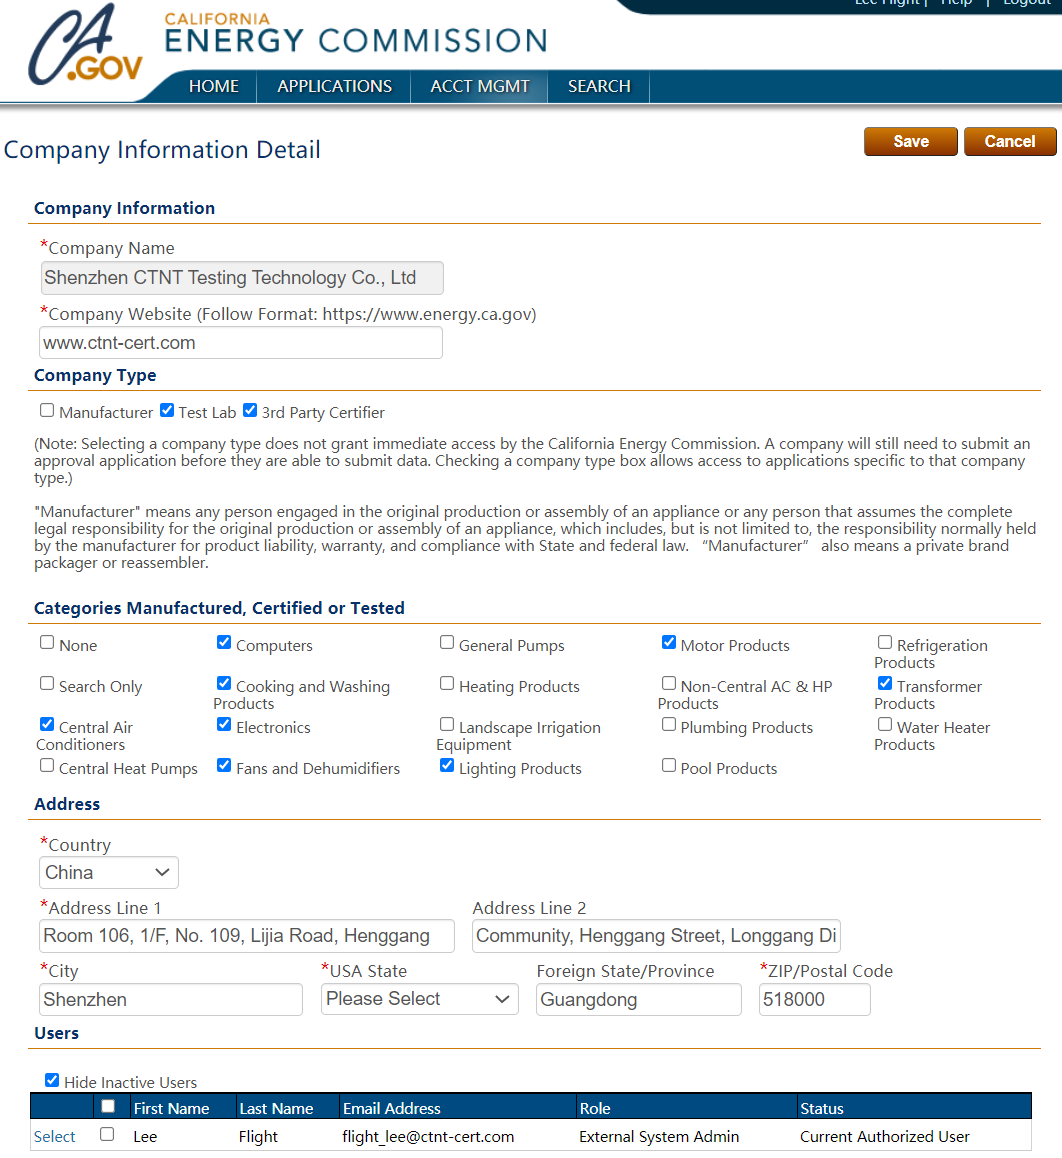
深圳市中为检验技术有限公司(CTNT)是专注于激光产品检测认证的权威第三方机构,拥有CMA资质认定与CNAS实验室认可,在激光舞台灯FDA合规领域积累了丰富的实战经验,尤其擅长处理高功率专业级激光设备的FDA 3147偏差申请。实验室配备覆盖紫外至红外波段的高精度激光检测设备,可完成激光安全等级评估、辐射参数测量、AEL验证、安全联锁测试及观众区危害评估等全项检测。
如需了解更多激光舞台灯出口美国FDA认证详情,欢迎咨询深圳市中为检验技术有限公司(CTNT),获取专业合规指导与精准报价。
咨询热线:18038017984(V信同号)

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: