

24小时服务热线:
400-1846-454


一、 引言:激光产品出口美国的合规基石
激光器进入美国市场,必须通过FDA下属器械与放射健康中心(CDRH)的合规审查,法律依据为《联邦食品、药品和化妆品法》及21 CFR Part 1040。官方不颁发传统意义上的“证书”,而是通过审核下发入藏编号(Accession Number),这是产品合法入关的核心凭证。
明确监管机构与核心法规后,需进一步厘清不同激光产品的分类逻辑,这是后续所有测试与资料准备的起点。
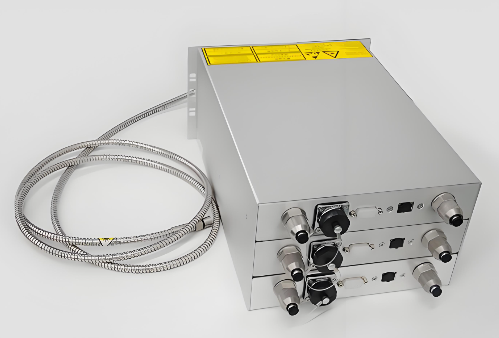
二、 激光器FDA认证法规框架与产品分类逻辑
FDA依据激光产品的输出功率、波长及脉冲特性,将其划分为Class I至Class IV四个主要风险等级,分类直接决定了测试深度与标签规范。
1. 分级体系与危害界定
Class I: 无生物危害,通常因防护外壳互锁设计而安全(如CD播放器内的激光)。
Class II/IIa: 低功率可见光(输出≤1mW),依赖眨眼反射提供保护,常见于激光笔。
Class IIIa/IIIb: 中功率(1mW至500mW),可对眼睛造成损伤,IIIb类漫反射亦有危害。
Class IV: 高功率(>500mW),可灼伤皮肤并引燃材料,必须严格管控。
2. 分类的合规意义
不同等级对应不同的性能标准(21 CFR 1040.10)与标签警示要求。
医疗激光产品还需额外满足21 CFR 1040.11的特殊用途要求。
三、激光器FDA认证 核心合规流程与注册资料清单
注册过程本质是向FDA证明产品符合性能标准,关键在于提交完整的激光产品报告(Laser Product Report)及技术测试数据。
1. 前置测试与标准采纳
测试标准: FDA认可基于IEC 60825-1的测试报告。根据最新激光通知(Laser Notice No. 56),自2024年12月31日起,符合IEC 60825-1第3版及IEC 60601-2-22的特定条款,即被视为满足FDA性能标准。
测试机构: 需委托具备FDA认可资质的实验室出具辐射安全测试报告。
2. 注册所需核心资料
产品基础信息: 名称、型号、规格、产品用途及功能描述。
制造商与代理人信息: 制造商名称、地址、联系方式;必须指定美国代理人(US Agent),负责与FDA的监管沟通。
激光技术参数: 激光等级、输出功率、波长、脉冲持续时间(若为脉冲激光)。
技术文件: 产品规格书、电路图、光路图、操作手册(含安全使用说明)、安全防护措施描述(如防护罩、钥匙开关、紧急停止按钮)。
标签与标识样本: 必须包含符合法规的警告标识(Logotype),如“DANGER—LASER RADIATION”及孔径标签(Aperture Label)。
测试报告: 符合IEC 60825-1或FDA认可标准的实验室检测报告。
3. 报告提交与审核
提交表格: 填写并提交FDA Form 3632(激光产品报告)或通过FDA电子系统提交。
企业注册: 完成企业Establishment注册,获取FEI编号。
审核结果: 审核通过后获得Accession Number,产品方可进入美国市场。
四、 激光器FDA认证后续合规义务与持续监管
获得Accession Number并非终点,制造商需履行年度报告与变更通报义务,否则注册状态可能被暂停。
1. 年度维护
年报提交: 每年7月1日至9月1日期间提交年度报告。
2. 变更管理
重大变更通报: 若涉及激光腔体、光学透镜、防护罩等安全相关部件的变更,需在30个工作日内向FDA提交变更通报(Supplemental Report)。
3. 事故报告
若发生意外辐射事件(Accidental Radiation Occurrence),无论是否造成伤害,制造商均须向CDRH报告。
五、 激光器出口美国FDA认证合规总结
激光器出口美国的FDA合规,本质是围绕21 CFR 1040.10展开的技术性评价过程。企业需准确判定产品分类,依托合规的测试数据,提交详实的激光产品报告,并建立持续的年度维护机制。对于医疗激光产品,还需额外关注510(k)路径与辐射控制的交叉要求。
深圳中为检验是华南专业激光产品检测认证机构,深耕激光产品检测多年,建设有国内领先的激光实验室,我们精通激光产品FDA注册认证法规,从激光安全检测到合规注册认证,一站式助力您的激光器合规出海,远销海外。
激光器出口美国FDA认证服务,找深圳中为检验。
欢迎来电咨询相关业务!

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: