

24小时服务热线:
400-1846-454


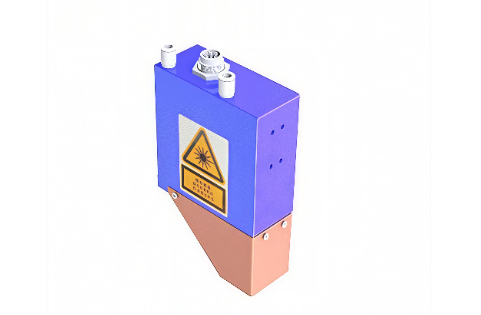
激光焊缝跟踪仪出口美国的合规本质是完成FDA CDRH的激光产品报告与注册,核心在于证明产品符合21 CFR 1040.10的辐射安全性能标准,而非申请医疗器械许可。
一、 厘清激光设备FDA监管边界与常见误区
1. 产品定性:工业设备还是医疗器械?
明确激光焊缝跟踪仪属于工业焊接辅助设备,其功能在于焊缝识别与纠偏,不具备医疗用途。
关键区分:因此不适用FDA 510(k)或PMA路径。若企业误按医疗器械申请,将大幅延长周期且徒增成本。
监管实质:FDA对它的管辖依据是《联邦食品、药品和化妆品法》及21 CFR 1040.10,因其作为“辐射发射电子产品”(激光产品)进入美国市场,必须满足辐射安全要求。
2. 核心凭证:Accession Number 而非“证书”
澄清概念:FDA对此类产品不发“认证证书”,审核通过后下发的是入藏编号,这是清关与销售的法律凭证。
二、 激光FDA认证技术合规基石:激光等级判定与标准适用
1. 激光等级分类的准确性
焊缝跟踪仪通常采用Class 2或Class 3R激光(视功率与波长而定)。需依据IEC 60825-1标准进行分级测试,并对应FDA的Class I至IV体系。
风险警示:若实际为Class 3B却申报为Class 2,不仅面临海关扣留,还可能因标签与联锁装置缺失被FDA列为召回对象(参考工业激光打标机召回案例)。
2. 测试标准与激光通告的时效性
核心标准:依据21 CFR 1040.10,测试需覆盖辐射限值、标签耐久性、安全联锁有效性(如防护罩开启时激光自动切断)。
关键法规动态:FDA已撤销激光通告50。自2025年1月1日起,进入美国市场的激光产品必须符合21 CFR 1040.10/1040.11或经激光通告56认可的IEC 60825-1 Ed.3.1相关条款。
实操建议:送检时必须确认实验室出具的报告引用了现行有效的标准版本,避免因标准过期导致报告不被认可。
三、 激光跟踪仪FDA认证注册流程与文件准备
1. 企业注册与产品报告
Establishment Registration:制造商需在FDA FURLS系统完成企业注册,获取FEI码。即使是通过美国代理商进口,海外制造商也必须自行注册。
产品报告:提交FDA Form 2877,内容涵盖产品型号、激光参数、标签样张、测试数据及质量控制程序。对于焊缝跟踪仪,需特别说明安全联锁逻辑(如:当跟踪头脱离工件或防护罩异常开启时的激光关闭机制)。
2. 美国代理人
必须指定位于美国的代理人,负责与CDRH沟通。FDA在审核问询或后续监管中优先联系代理人,缺失或失联将直接导致申请驳回。
3. 标签与说明书合规
标签:需在跟踪仪本体及包装上标注激光等级、波长、最大输出功率及FDA要求的警示语句(英文)。
说明书:必须包含激光安全操作规范、联锁功能说明及禁止直视光束的警告。对于工业环境,还需注明仅限 trained personnel 操作。
四、 激光跟踪仪上市后义务与持续合规
1. 年度报告
每年9月1日前提交年度报告,确认产品无变更或申报变更内容。逾期未报可能导致注册状态被暂停,进而影响后续批次清关。
2. 变更管理
若涉及激光模块、光学透镜或安全防护结构的变更,需在30个工作日内提交补充报告。焊缝跟踪仪若因迭代升级更换了激光器供应商或调整了输出功率,均属于必须申报的范畴。
3. 进口清关配合
美国海关与FDA的电子筛选系统联网,进口商需在报关时准确填报Accession Number。建议随货附带FDA确认函副本,以加速查验流程。
五、 激光跟踪仪出口美国FDA认证合规总结
激光焊缝跟踪仪出口美国的合规路径清晰但容错率低。企业应摒弃“工业品无需FDA”的侥幸心理,在研发阶段即引入激光安全设计(如硬件联锁、钥匙开关),并依据现行有效标准完成测试。
核心动作:锁定准确的激光等级、获取合规的测试报告、及时完成注册与年度维护,是产品顺利进入美国焊接自动化市场的必要前提。
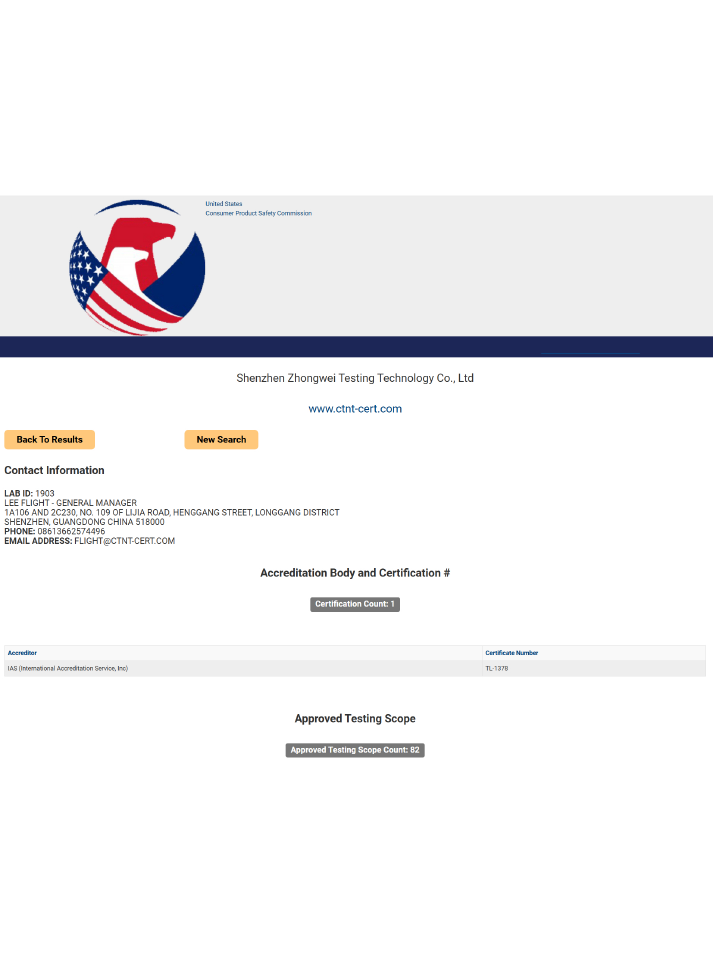
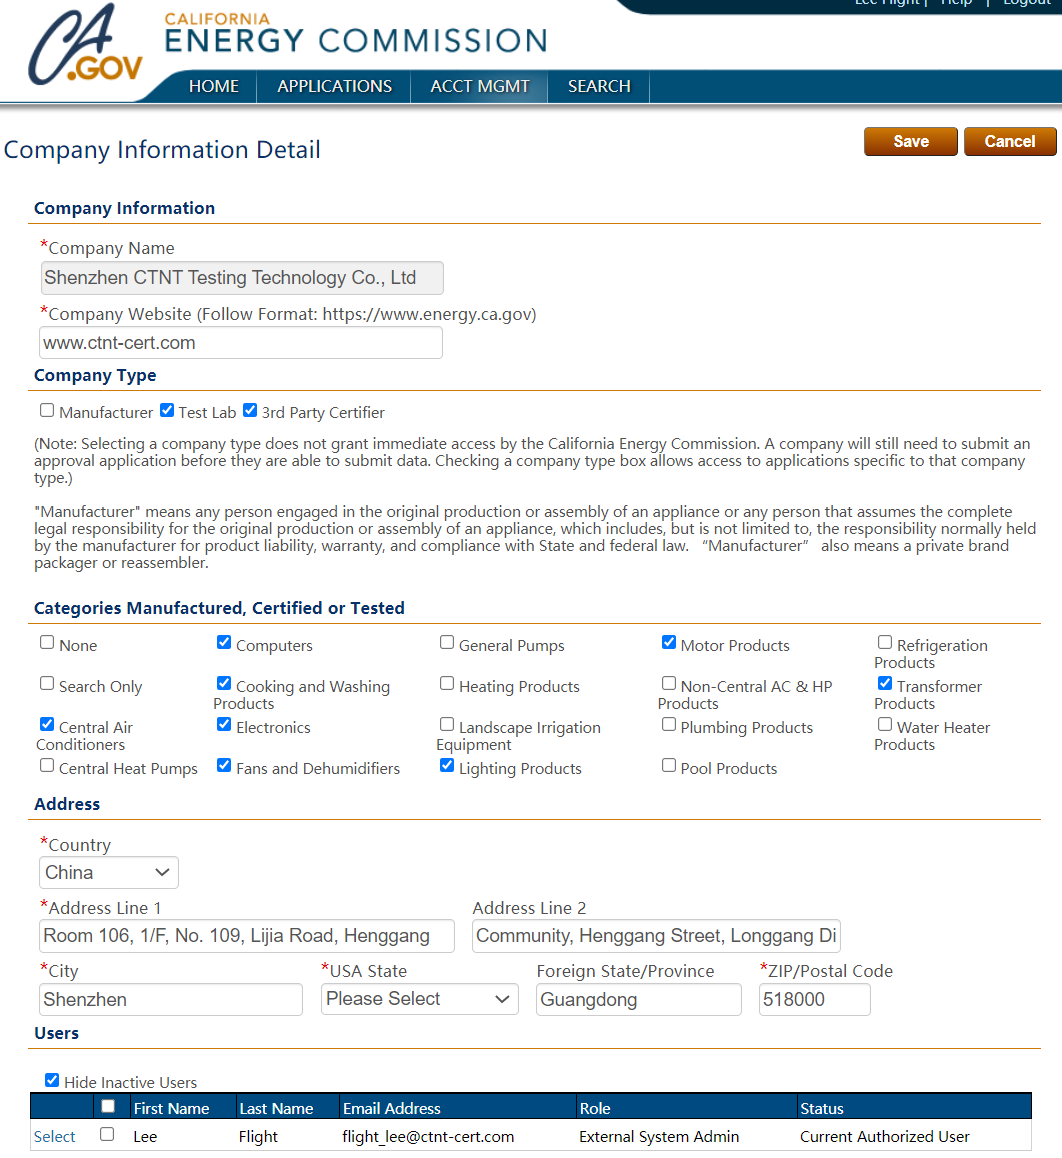
深圳中为检验是专业激光设备检测认证机构,长期为国内外客户提供激光产品安全等级测试和性能参数测试服务,针对激光跟踪仪产品提供美国FDA认证、欧盟CE认证和IEC60825-1、GB/T7247.1多少测试认证服务。
欢迎来电咨询,洽谈合作!

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: