

24小时服务热线:
400-1846-454


激光扫描仪出口美国,须首先依据其预期用途进行法规路径分流。用于工业测量、逆向工程、三维建模的非医疗类产品,适用辐射安全合规路径(21 CFR 1040.10 / Laser Notice 56);仅当产品宣称用于医疗诊断或手术导航时,才需启动医疗器械路径(510(k))。混淆二者将导致周期与成本误判。
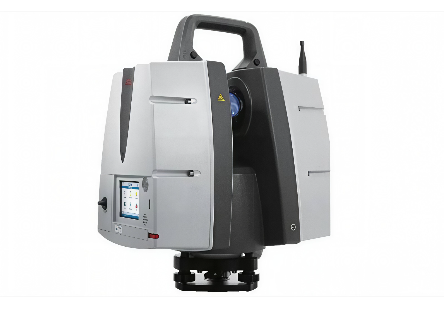
一、激光扫描仪FDA:路径分流是周期估算的前提
1. 法规属性的界定
非医疗类激光扫描仪:受FDA设备与放射健康中心(CDRH)管制,核心依据为《联邦法规》21 CFR 1040.10。FDA产品分类数据库中,三维激光扫描系统对应产品代码RHZ,分类状态为“未分类”,且GMP豁免。
医疗类激光扫描仪:若用于手术导航或医疗成像,可能归入II类器械(如产品代码GEX),需提交510(k) 上市前通知。
二、非医疗类激光扫描仪:辐射安全合规流程
1. 确定激光等级与适用标准
依据输出功率、波长、脉冲特性,判定产品属于Class I至Class IV中的哪一等级。
标准选择的关键更新:自2025年1月1日起,Laser Notice 50已撤回。制造商可选择直接符合21 CFR 1040.10/1040.11,或依据Laser Notice 56采用IEC 60825-1(第3版) 进行测试与分类。对于已按IEC标准生产的企业,后者可减少重复测试。
2. 测试与文件准备
委托具备资质的实验室完成辐射安全测试,获取符合FDA要求的检测报告。
制作合规标签:产品本体与外包装须标注法规符合性声明、制造商信息及激光警示标识。
3. 提交FDA申报
填写FDA Form 2877(激光产品报告),连同技术文件(规格书、光路图、检测报告)提交至CDRH审核。
同步完成企业注册,获取FEI识别编号。
4. 获取入藏编号
审核通过后,FDA下发Accession Number。此为产品合法入关的核心凭证,但FDA不颁发实体证书。
三、医疗类激光扫描仪(如适用):510(k)流程与周期参考
1. 适用情形
仅当扫描仪作为医疗器械(如手术导航、医疗影像)销售时,需走此路径。
2. 核心流程
选定已合法上市的对比器械,证明实质等同性。
提交包含性能测试数据的510(k)申请。FDA的MDUFA目标审评时限为90天,但实际因补充信息请求暂停时钟,2025年 cleared 申请的平均审评时间为约146天。
3. 费用提示
2026财年企业注册年费为11,423美元(标准费率),510(k)申请费另计。
四、激光扫描仪FDA认证周期拆解与关键变量
1. 非医疗类激光扫描仪周期估算
测试阶段:2–4周(取决于产品复杂度与实验室排期)。
FDA审核阶段:提交Form 2877后,CDRH审核周期通常为数周至数月。Accession Number的获取无固定法定审限,完整性是关键。
企业注册:在线提交,通常数个工作日内完成。
总周期预估:3–4周(不含整改与文件补正时间)。
2. 医疗类510(k)周期估算
总周期预估:6–9个月(含测试、文件撰写、FDA审评及可能的补充资料轮次)。首次提交者因不熟悉流程,周期通常更长。
3. 影响周期的核心变量
测试报告是否依据现行有效标准(IEC 60825-1 Ed.3 或 21 CFR 1040.10)。
美国代理人信息是否完备,FDA优先联系代理人,沟通不畅易导致驳回。
产品变更管理:涉及激光腔体、光学透镜等安全相关部件变更时,须在30个工作日内向FDA通报。
五、激光扫描仪FDA认证持续合规义务
1. 年度维护
年度报告:每年7月1日至9月1日提交,确认产品信息无变更或更新参数。
2. 进口清关配合
进口商须按海关要求申报FDA相关表格,核对产品注册信息与Accession Number的一致性。
六、激光扫描仪FDA认证合规
激光扫描仪出口美国的合规周期,取决于产品定性而非仅产品名称。非医疗类产品应聚焦辐射安全合规与年度维护,警惕将工业产品误入510(k)路径导致的时间与费用浪费;医疗类产品则需以实质等同性证据为核心,预留充足的审评缓冲期。
深圳中为检验是专业激光设备检测认证机构,针对激光扫描仪,三维激光扫描仪等产品提供一站式的美国FDA注册认证服务,服务内容包括了激光FDA检测和激光FDA注册,全流程助力您的激光设备顺利出口美国市场。
如您有激光设备需要办理FDA认证,欢迎来电咨询洽谈合作!

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: