

24小时服务热线:
400-1846-454


一、为什么X射线设备出口美国不能只做“医疗器械注册”
X射线设备在美国FDA监管体系中具有双重身份,企业若仅按普通医疗器械路径申报,极易在海关入境环节被扣留。
支撑信息:
X射线设备同时受《联邦食品、药品和化妆品法案》下医疗器械条款与电子产品辐射控制条款两套独立法规体系约束。
FDA明确不承认其他国家的监管授权,产品必须满足美国本土法规要求方可入境。
实务中常见误区:将FDA注册等同于“拿一张证书”,而辐射类产品的合规本质是产品报告加合规声明的证据链管理。
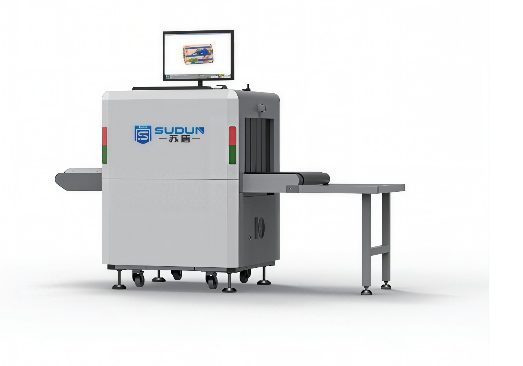
二、第一层合规:辐射安全与产品报告
这是X射线设备区别于普通医疗器械的关键合规层,也是进口通关的前置条件。
分论点一:性能标准与自我认证
诊断X射线系统须符合21 CFR 1020.30系列性能标准,制造商须基于质量控制测试程序进行自我认证,并在产品上加贴认证标签。
认证可按组件或整系统进行,但须在交付经销商之前完成。
分论点二:产品报告的提交
制造商须在 product 进入商业流通前向CDRH提交辐射安全产品报告,涵盖产品标识、性能标准符合性声明、质量控制程序等内容。
报告提交后FDA会分配 accession number(通关号),进口商须在入境时通过FDA 2877表格申报该号码,否则货物可能被扣留。
年度报告须在每年9月1日前提交,覆盖上一年7月1日至当年6月30日的美国市场产品情况。
分论点三:提交方式的实务变化
辐射安全报告现已可通过电子邮件提交至CDRH指定邮箱,无需再邮寄物理介质。
三、第二层合规:医疗器械上市前与注册列名
完成辐射安全合规不等于可以销售,X射线设备作为医疗器械还须满足上市前授权与设施注册要求。
分论点一:分类与上市前路径
大多数诊断X射线系统属于II类器械,须通过510(k) 上市前通知获得许可。
510(k)提交的核心是证明与已合法上市的 predicate device(对比器械)的实质等同性,需提供适应症、技术参数、性能测试等对比分析。
口腔CBCT等高风险类型可能被归入III类,需PMA批准。
分论点二:设施注册与产品列名
外国制造商须向FDA注册其生产设施,并逐一对拟在美国销售的器械进行列名。
注册 ≠ 批准:注册仅确认企业身份与产品清单,不构成对产品安全有效性的认可;510(k)许可才是上市前授权。
分论点三:进口环节的衔接
医疗器械入境时,CBP与FDA通过ACE系统进行电子审查,进口商须准确申报制造商、产品码、符合性声明代码等信息。
信息不匹配将触发人工审查甚至扣留。
四、一站式FDA注册服务的核心模块与价值
X射线设备出口美国的合规链条横跨辐射安全与医疗器械两条线,一站式服务的价值在于减少接口损耗、避免合规盲区。
模块一:合规路径诊断与差距分析
依据产品具体类型(诊断摄影、透视、牙科、工业用途等)判定适用的性能标准、器械分类及上市前路径,出具定制化合规路线图。
模块二:技术文件与报告编制
辐射安全产品报告(含质量控制程序、测试数据、标签样张)的编制与提交。
510(k)申报资料准备,包括对比器械筛选、实质等同性论证、性能测试方案设计。
模块三:注册列名与本地代理
完成FDA设施注册与产品列名,指定美国代理人以承接FDA沟通与年度报告义务。
模块四:进口通关支持
协助获取 accession number,指导FDA 2877表格填写,确保入境申报信息与CDRH数据库一致,降低口岸扣留风险。
模块五:上市后合规维护
年度报告提交、变更管理(组件更换、软件升级、标签修改时的补充报告评估)、缺陷通知与召回预案。
五、X射线产品出口美国FDA认证合规是持续状态,而非一次性交易
FDA对辐射类医疗器械的监管贯穿产品全生命周期,企业应以“证据链管理”的思维替代“拿证思维”。
支撑信息:
产品报告需随组件变更、软件升级、标签修改而更新;年度报告有固定截止日期;进口通关依赖每一次入境时申报信息的准确性。
一站式服务的长期价值不在于帮助客户“通过一次审核”,而在于建立可持续的合规能力,使产品在进入美国市场后不被扣留、不被召回、不因合规漏洞丧失渠道信任。
深圳中为检验是专业光学设备检测认证机构,针对X射线类产品21 CFR 1020.40检测和注册服务,尤其是针对X射线安检设备全流程助力您的产品顺利出口美国市场。
如您有X射线安检机需要做FDA注册和认证,欢迎来电咨询相关服务!

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: