

24小时服务热线:
400-1846-454


激光治疗仪、眼科激光设备、外科激光手术系统等医疗类激光产品,凭借精准、微创、高效的特点,已成为现代医疗体系中的核心诊疗工具。美国作为全球最大的医疗器械市场,对医疗激光产品的监管极为严格。对于计划出口美国市场的医疗激光设备制造企业而言,21 CFR 1040.10与IEC 60825-1构成了产品合规的两条核心路径。
本文将就两条路径的适用条件、核心检测项目及FDA注册流程进行全面解析。
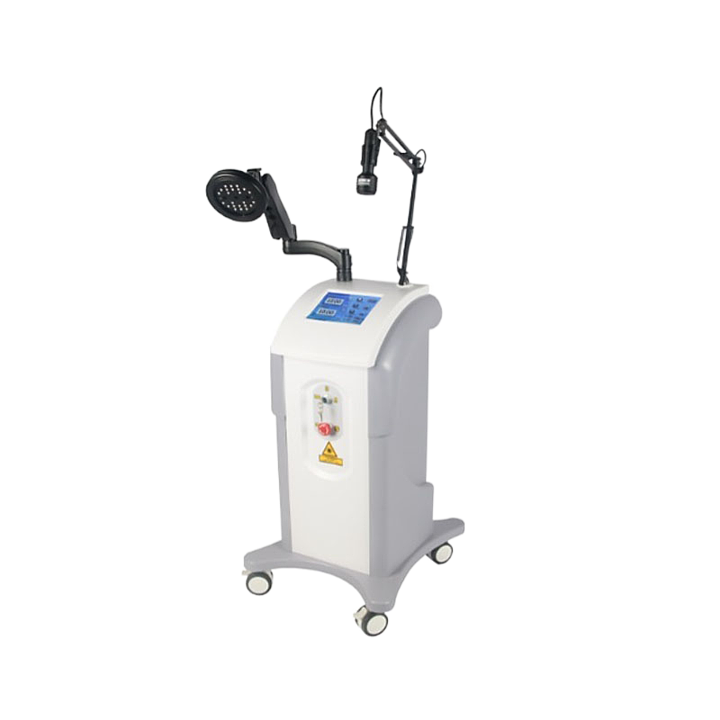
21 CFR 1040.10是美国联邦法规第21章第1040.10条款,全称为《激光产品性能标准》,由FDA下属的设备与放射健康中心(CDRH)负责监管执行。该标准是美国激光产品市场的强制性技术法规,根据激光辐射对人体的可达发射极限(AEL),将激光产品划分为Class I、IIa、II、IIIa、IIIb、IV六个安全等级。
IEC 60825-1是国际电工委员会发布的《激光产品的安全 第1部分:设备分类和要求》,是全球公认的激光产品安全核心标准。对于医疗激光设备,还需结合IEC 60601-2-22(外科、美容、治疗和诊断激光设备的基本安全和基本性能专用要求)进行综合评估。
两条路径的衔接:Laser Notice 56
FDA于2023年发布Laser Notice 56,明确其暂不强制执行21 CFR 1040.10和1040.11中的某些条款,前提是激光产品通过符合IEC 60825-1 Ed. 3和IEC 60601-2-22 Ed. 3.1的相关条款完成认证。此前使用的Laser Notice 50已于2024年12月31日正式撤回,自2025年1月1日起,进入美国市场的激光产品必须符合21 CFR 1040.10/1040.11,或依据Laser Notice 56符合IEC 60825-1 Ed.3与IEC 60601-2-22 Ed.3.1。
这意味着医疗激光产品制造商有两条合规路径可选:直接符合21 CFR 1040.10,或通过IEC 60825-1 + IEC 60601-2-22认证。后者可显著减少针对美国市场的重复测试,对于同时出口欧盟及其他采用IEC标准的市场的企业而言,具有明显的效率优势。
21 CFR 1040.10与IEC 60825-1适用于以下各类医疗激光产品:
眼科激光设备:准分子激光近视矫正系统、视网膜光凝激光、YAG激光治疗仪、飞秒激光手术系统
外科激光设备:二氧化碳激光手术系统、钬激光治疗机、半导体激光手术系统
皮肤科激光设备:激光祛斑仪、激光脱毛设备、点阵激光治疗仪
光动力治疗设备:用于肿瘤或皮肤病治疗的光敏剂激活光源系统
激光诊断设备:激光共聚焦显微镜、激光扫描检眼镜
其他含激光辐射源的医疗电气设备
医疗激光设备通常属于Class IIIb或Class IV高功率等级,必须配备完整的防护外壳、安全联锁、钥匙开关、远程联锁连接器及紧急停止装置。对于Class IIIa、IIIb和IV类医疗激光产品,FDA还明确要求配备测量辐射剂量的装置,精度须在±20%以内。
依据激光的波长、输出功率及脉冲特性,确定产品的安全等级。医疗激光设备多属于Class IIIb(5-500mW)或Class IV(>500mW)。检测中需测量可达发射极限(AEL)并验证其不超过对应等级的限值。
包括输出功率/能量测量(确保符合标称值及稳定性)、波长测定、脉冲特性分析(脉宽、重复频率、峰值功率)、光束发散角与光斑直径测量。对于Class IIIb和IV类设备,还须验证剂量测量装置精度在±20%以内。
依据21 CFR 1040.10(f)(1),每个激光产品须配备防护外壳,防止人体接触超过Class I限值的激光辐射。检测包括防护外壳的激光阻挡有效性、安全联锁装置在防护罩打开时是否自动中断激光输出、联锁失效是否有视觉或听觉指示。对于医疗激光传输系统,FDA另有专项联锁要求。
对于Class IIIb或IV类设备,须配备钥匙开关、远程联锁连接器、发射指示器及紧急停止装置。检测中验证各装置的功能有效性和合规性。
若选择IEC路径,还需满足IEC 60601-2-22对医疗激光设备的专用要求,包括:
控制器件和仪表的准确性:验证激光输出设定值与实际输出值的一致性
危险输出的防护:评估单一故障条件下激光输出是否仍在安全范围内
超温防护:验证设备在正常及异常工作条件下的热安全
CLASS 1C激光设备要求:当封闭的激光器为Class 3B或4时,设备须满足CLASS 1C的专用规定
检查产品本体是否标注激光等级、波长、最大输出功率及警告符号;使用手册须包含安全操作指南、安装维护流程、操作人员防护要求及警示信息。依据Laser Notice 56,标签须包含符合FDA性能标准的声明,同时注明依据IEC标准认证的具体条款。
1. 确定合规路径:明确产品属于Class IIIb或IV,选择直接符合21 CFR 1040.10或依据Laser Notice 56符合IEC 60825-1 Ed.3 + IEC 60601-2-22 Ed.3.1。
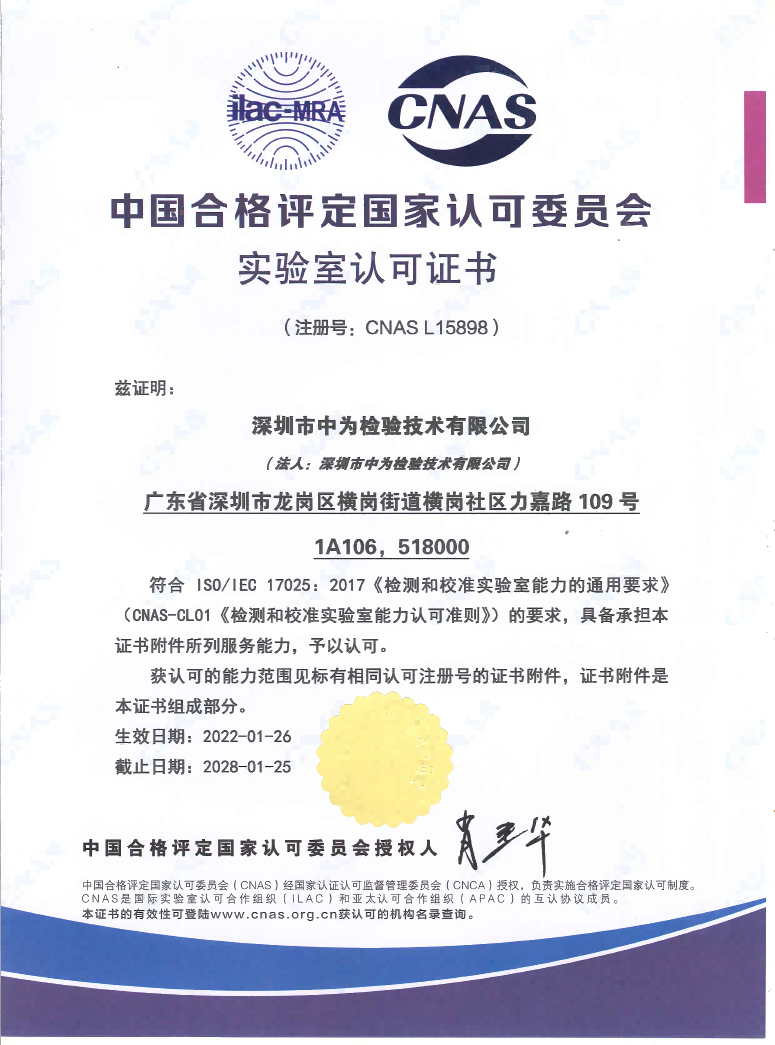
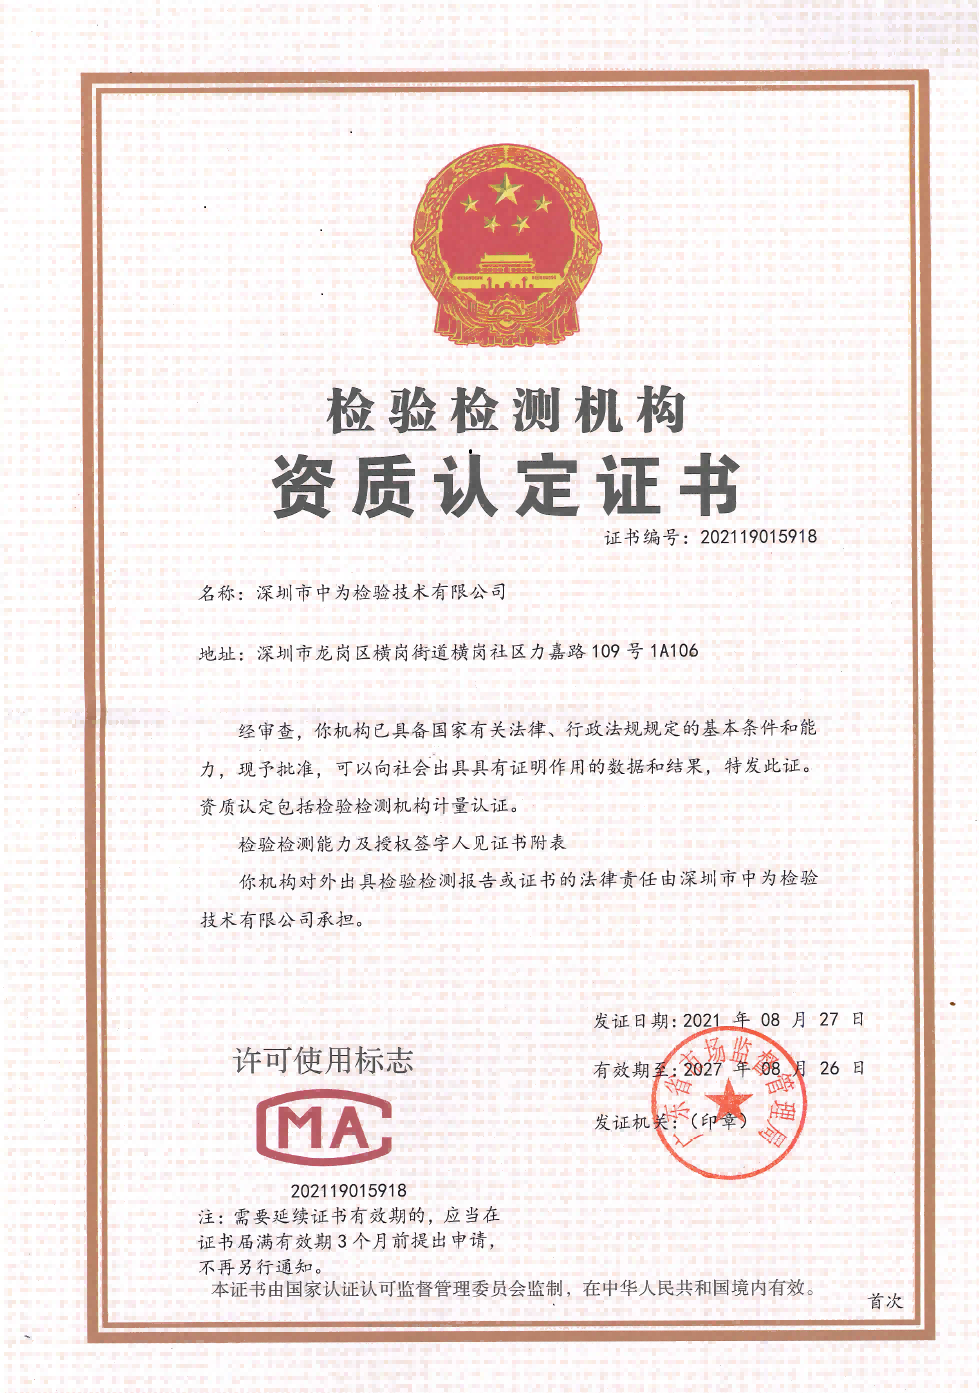
2. 完成检测:选择具备CNAS/CMA双资质的检测机构,完成激光安全等级评估、辐射参数测量、防护装置验证及IEC 60601-2-22专用项目检测。
3. 编制产品报告:依据21 CFR 1002.10编制Laser Product Report,内容包括制造商信息、产品标识、安全特性说明、符合性声明及测试数据。
4. 通过eSubmitter系统提交:通过FDA电子提交门户提交产品报告,FDA审核后发放Accession Number,该编号是产品合法进入美国市场的唯一凭证,也是清关及亚马逊平台上架的必要条件。
5. 年度报告义务:制造商须在每年9月1日前向FDA提交年度报告,涵盖上年7月1日至当年6月30日的产品销售数据及质量控制情况,未及时提交可能导致产品被海关扣留。
认证周期:检测环节约5-7个工作日,FDA注册审核约1-2周,整体周期约2-3周。
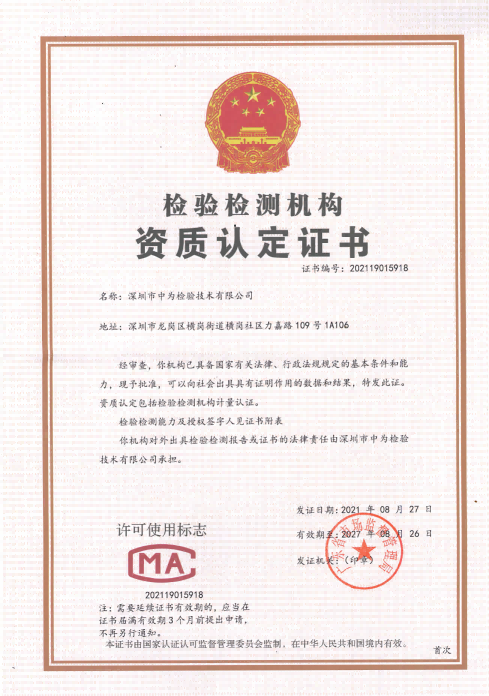
深圳市中为检验技术有限公司(CTNT)是专注于激光产品检测认证的权威第三方机构,拥有CMA资质认定与CNAS实验室认可,在医疗类激光产品的21 CFR 1040.10及IEC 60825-1检测领域积累了丰富实战经验。实验室配备覆盖紫外至红外波段的高精度激光检测设备,可完成激光安全等级评估、辐射参数测量、防护装置有效性验证、IEC 60601-2-22专用项目检测等全项检测,熟悉Laser Notice 56合规路径及FDA eSubmitter系统提交。
除检测报告外,还可提供产品报告编制辅导、FDA注册代理及年度报告维护等一站式服务,助力企业高效完成医疗激光产品的美国市场准入。
如需了解更多医疗类激光产品FDA认证详情,欢迎咨询深圳市中为检验技术有限公司(CTNT),获取专业合规指导与精准报价。

返回顶部

电话:400-1846-454

地址:深圳市龙岗区横岗街道横岗社区力嘉路109号
 当前位置:


 网站备案:
 公安网备案: